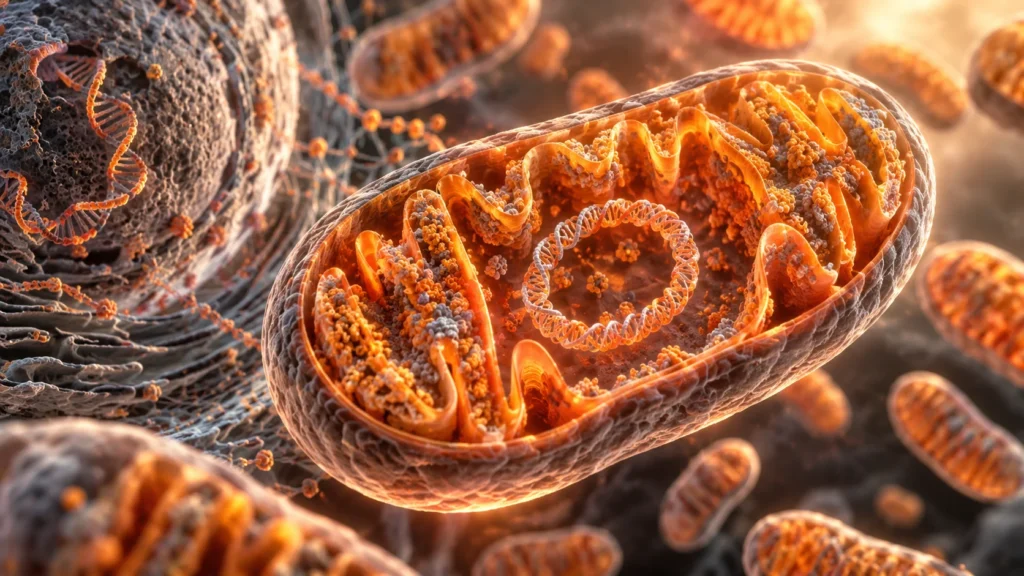

El cromosoma mitocondrial constituye un sistema genético distinto del genoma nuclear y representa una característica fundamental de la biología celular humana. En sentido estricto, se trata de una molécula circular de DNA de doble cadena localizada dentro de las mitocondrias, que se encuentran en el citoplasma. Su existencia significa que la célula humana posee información genética distribuida en dos compartimentos principales: el núcleo y la mitocondria. Esta distribución tiene consecuencias importantes porque ambos genomas deben funcionar de manera coordinada para mantener la actividad mitocondrial, especialmente la producción de energía mediante fosforilación oxidativa.
El genoma mitocondrial humano tiene 16.569 pares de bases y contiene 37 genes. De estos, 13 genes codifican proteínas que forman parte esencial de los complejos de la cadena respiratoria y de la fosforilación oxidativa; los 24 genes restantes producen moléculas de RNA indispensables para la expresión de esos genes, concretamente 22 RNA de transferencia y 2 RNA ribosómicos. Por esta razón, el cromosoma mitocondrial no contiene una versión completa e independiente de toda la maquinaria necesaria para construir una mitocondria funcional. Su pequeño tamaño es consecuencia de una historia evolutiva prolongada durante la cual la mayor parte de la información genética que originalmente pertenecía al antecesor de la mitocondria pasó al genoma nuclear o se perdió.
La diferencia entre el tamaño del genoma mitocondrial y el genoma nuclear es extraordinariamente grande. Los 16.569 pares de bases del DNA mitocondrial representan una fracción diminuta de los aproximadamente 3.200 millones de pares de bases que constituyen un genoma nuclear haploide humano. Esta reducción no significa que las mitocondrias tengan poca importancia genética. Por el contrario, los genes que permanecieron en el cromosoma mitocondrial codifican componentes esenciales de los sistemas bioenergéticos de la membrana interna mitocondrial. Las proteínas producidas a partir de estos genes participan directamente en la formación de los complejos de la cadena respiratoria y, por ello, son necesarias para el establecimiento del flujo electrónico y la síntesis de adenosín trifosfato mediante fosforilación oxidativa.
Los 13 genes que codifican proteínas mitocondriales producen subunidades esenciales de los complejos I, III, IV y V de la cadena respiratoria. El complejo I recibe siete de estas proteínas, el complejo III recibe una, el complejo IV recibe tres y el complejo V recibe dos. Las restantes 24 unidades genéticas producen los RNA necesarios para que la propia mitocondria pueda realizar la traducción de estas proteínas. Esta distribución muestra que el cromosoma mitocondrial está especializado en aportar determinados componentes centrales de la maquinaria de fosforilación oxidativa, mientras que el resto de los componentes procede principalmente del genoma nuclear.
La importancia del genoma nuclear para la función mitocondrial es, por tanto, mucho mayor en términos cuantitativos. El proteoma mitocondrial humano comprende aproximadamente 1.000 a 1.500 proteínas, mientras que solamente 13 proteínas están codificadas por el DNA mitocondrial. Esto significa que aproximadamente 99 % de las proteínas mitocondriales son codificadas por genes nucleares, sintetizadas inicialmente en el citosol y posteriormente transportadas hacia las mitocondrias mediante sistemas especializados de importación.
Esta dependencia del genoma nuclear explica por qué la mitocondria no debe considerarse un sistema genético completamente autónomo. Las proteínas codificadas por genes nucleares participan en prácticamente todos los procesos necesarios para conservar la actividad mitocondrial, incluidos la replicación del DNA mitocondrial, su transcripción, la expresión de sus genes, la traducción de sus RNA, el mantenimiento de los nucleoides, el transporte de proteínas, el ensamblaje de los complejos respiratorios, la dinámica de fusión y fisión y numerosos procesos metabólicos. En consecuencia, el funcionamiento de una mitocondria depende de una interacción permanente entre dos genomas que se encuentran físicamente separados dentro de la célula.
Cada célula humana contiene múltiples mitocondrias y cada mitocondria contiene varias copias de su genoma. El número exacto de copias no es constante y depende del tipo celular, del estado fisiológico y de las necesidades metabólicas. Algunas células contienen cientos de copias de DNA mitocondrial, mientras que otras pueden contener varios miles. Por ello, el número de moléculas de DNA mitocondrial presente en una célula puede ser muy elevado en comparación con el número de copias de cada cromosoma nuclear.
El DNA mitocondrial no se encuentra libre dentro de la matriz mitocondrial. Las moléculas se asocian con proteínas formando estructuras denominadas nucleoides, que constituyen unidades funcionales de organización y mantenimiento del genoma mitocondrial. Estas estructuras se localizan en relación con la membrana interna y contienen proteínas responsables de procesos como la replicación, la transcripción y la organización del DNA. Esta asociación permite mantener el genoma mitocondrial físicamente organizado y coordinar su expresión con las necesidades funcionales de la organela.
La forma circular del DNA mitocondrial constituye otra característica que lo diferencia del DNA de los cromosomas nucleares humanos. La molécula mitocondrial presenta una organización circular y puede encontrarse en diferentes estados topológicos, incluido el superenrollamiento. Esta característica refleja su origen evolutivo relacionado con bacterias y se conserva a pesar de la profunda transformación que experimentó el genoma mitocondrial durante la evolución de las células eucariotas.
La transmisión del DNA mitocondrial presenta un patrón característico de herencia materna. En la reproducción humana, el ovocito aporta prácticamente todo el citoplasma del cigoto y, con él, las mitocondrias que contienen el genoma mitocondrial. Las mitocondrias procedentes del espermatozoide no constituyen normalmente una fuente persistente del genoma mitocondrial del embrión, debido a mecanismos que eliminan el DNA mitocondrial paterno después de la fecundación. Por esta razón, las variantes patogénicas presentes en el DNA mitocondrial pueden transmitirse de una madre a sus descendientes independientemente del patrón mendeliano característico de los cromosomas nucleares.
La expresión “herencia exclusivamente materna” debe formularse actualmente con precisión. La herencia del DNA mitocondrial humano es predominantemente materna y constituye el patrón establecido para la transmisión de las variantes mitocondriales. Se han descrito casos excepcionales de transmisión paterna del DNA mitocondrial, pero constituyen fenómenos extraordinariamente infrecuentes y no modifican el patrón general de transmisión materna que caracteriza a la genética mitocondrial humana.
La transmisión materna adquiere una importancia especial cuando una mujer presenta una variante patogénica en su DNA mitocondrial. Debido a que cada ovocito contiene numerosas moléculas de DNA mitocondrial, los descendientes pueden recibir diferentes cantidades relativas de moléculas normales y alteradas. Esta característica introduce un componente cuantitativo que no existe de la misma manera en la herencia de un gen nuclear diploide. La proporción de DNA mitocondrial portador de una variante puede variar entre individuos de una misma familia e incluso entre diferentes tejidos de una misma persona.
La coexistencia de diferentes tipos de DNA mitocondrial dentro de una misma célula recibe el nombre de heteroplasmia. Una célula puede contener simultáneamente moléculas de DNA mitocondrial sin la variante patogénica y moléculas que presentan una variante determinada. La proporción relativa de ambas poblaciones puede cambiar durante la vida debido a procesos de replicación, distribución y selección celular. Esta característica es fundamental para comprender por qué una variante mitocondrial puede producir manifestaciones clínicas muy diferentes entre individuos que pertenecen a una misma familia.
La heteroplasmia también explica por qué la presencia de una variante patogénica no implica necesariamente que todas las células presenten inmediatamente una alteración funcional grave. Para muchas variantes mitocondriales existe una relación entre la proporción de genomas alterados y la aparición de disfunción bioenergética. Cuando la carga de una variante supera determinados niveles en un tejido, la capacidad de la célula para mantener una producción adecuada de energía puede verse comprometida. El nivel necesario para producir una alteración funcional no es idéntico para todos los genes, variantes o tejidos, por lo que la expresión de una enfermedad mitocondrial puede presentar una marcada variabilidad.
La distribución de las variantes mitocondriales tampoco permanece necesariamente constante entre los diferentes tejidos. Durante el desarrollo embrionario y posteriormente durante la vida, las mitocondrias y sus moléculas de DNA se distribuyen entre las células descendientes. Debido al gran número de copias presentes, pequeños cambios aleatorios o determinados procesos de selección pueden producir diferencias considerables en la proporción de una variante entre tejidos. Esta característica contribuye a que determinados órganos puedan presentar una carga de DNA mitocondrial alterado mayor que otros.
El fenómeno adquiere una importancia particular en tejidos con una demanda energética elevada. El sistema nervioso, el músculo esquelético, el músculo cardíaco y determinados tejidos endocrinos dependen de manera importante de una producción continua de energía mediante fosforilación oxidativa. Cuando una variante patogénica del DNA mitocondrial altera una proteína esencial de la cadena respiratoria, puede disminuir la eficiencia de la transferencia de electrones y afectar la capacidad de producir adenosín trifosfato. Las consecuencias pueden manifestarse de manera predominante en uno o varios órganos dependiendo de la variante, de su proporción y de la distribución tisular del DNA mitocondrial alterado.
Las variantes patogénicas del DNA mitocondrial pueden afectar genes que codifican proteínas, RNA de transferencia o RNA ribosómicos. Una alteración en un gen que codifica una proteína puede modificar directamente la estructura o función de una subunidad de la cadena respiratoria. Una variante en un RNA de transferencia puede interferir con la traducción de múltiples proteínas codificadas por el genoma mitocondrial, mientras que una variante en un RNA ribosómico puede alterar la maquinaria necesaria para producir las proteínas mitocondriales. Por esta razón, diferentes tipos de variantes pueden converger sobre un mismo resultado funcional: alteración de la producción de energía mediante fosforilación oxidativa.
Las enfermedades producidas por variantes patogénicas del DNA mitocondrial presentan una gran diversidad clínica. Pueden afectar principalmente al sistema nervioso, al músculo, al corazón, al sistema endocrino, al ojo, al oído u otros tejidos, y pueden comenzar durante la infancia, la adolescencia o la edad adulta. La diversidad se explica en parte por la combinación de la función específica del gen afectado, la proporción de DNA mitocondrial alterado, la distribución de esa variante entre tejidos y las necesidades energéticas de las células afectadas.
Además de las enfermedades claramente asociadas con variantes del DNA mitocondrial, se han identificado numerosas variantes mitocondriales adquiridas durante la vida. El DNA mitocondrial presenta una elevada diversidad genética dentro de los individuos y entre individuos. Los estudios de secuenciación profunda han demostrado que muchas personas presentan múltiples genotipos mitocondriales en diferentes proporciones, y que determinadas variantes pueden acumularse de manera diferencial en tejidos específicos a lo largo del tiempo.
El hecho de que una enfermedad pueda aparecer sin antecedentes familiares evidentes no contradice la genética mitocondrial. Una variante patogénica puede surgir de novo en una línea celular, durante la formación de los gametos o durante etapas tempranas del desarrollo. También puede encontrarse inicialmente en una proporción reducida de las moléculas de DNA mitocondrial y aumentar posteriormente en determinadas células o tejidos. Por esta razón, las enfermedades mitocondriales pueden presentarse como trastornos familiares con transmisión materna o como casos aparentemente esporádicos.
La genética mitocondrial presenta además una característica denominada cuello de botella genético mitocondrial. Durante la formación de los gametos femeninos y el desarrollo temprano, la población de moléculas de DNA mitocondrial que contribuye efectivamente a la siguiente generación puede representar una fracción relativamente pequeña de la población existente en etapas anteriores. Como consecuencia, la proporción de una variante mitocondrial puede cambiar de manera considerable entre una madre y sus descendientes. Este proceso ayuda a explicar por qué una misma variante puede producir diferentes cargas de heteroplasmia y diferentes manifestaciones clínicas dentro de una familia.
La importancia del cromosoma mitocondrial deriva, por tanto, de una relación particular entre tamaño reducido, elevado número de copias, herencia predominantemente materna y función bioenergética. Aunque solamente contiene 37 genes, estos genes ocupan una posición estratégica porque proporcionan componentes esenciales para la actividad de los complejos respiratorios. Al mismo tiempo, la inmensa mayoría de las proteínas necesarias para que una mitocondria exista y funcione procede de genes nucleares. La función mitocondrial surge así de la integración coordinada de dos sistemas genéticos diferentes.
Esta dependencia recíproca explica por qué las alteraciones mitocondriales no deben asociarse exclusivamente con mutaciones del cromosoma mitocondrial. Las enfermedades mitocondriales pueden originarse tanto por variantes del DNA mitocondrial como por variantes de genes nucleares que codifican proteínas necesarias para la función mitocondrial. Actualmente se han identificado cientos de genes nucleares relacionados con enfermedades mitocondriales primarias, mientras que las variantes patogénicas del DNA mitocondrial constituyen una proporción específica de este conjunto de trastornos.
El cromosoma mitocondrial debe considerarse, por consiguiente, como un componente especializado del sistema genético humano. Su pequeño tamaño no refleja una función secundaria, sino una distribución evolutiva y molecular particular de la información genética. El DNA mitocondrial conserva genes esenciales para determinados componentes de la fosforilación oxidativa, mientras que el genoma nuclear proporciona prácticamente todo el resto de la maquinaria necesaria para mantener, expresar y utilizar esa información. La mitocondria funciona gracias a la coordinación permanente entre ambos genomas, y la alteración de cualquiera de ellos puede comprometer la producción energética y la homeostasis celular.
El cromosoma mitocondrial representa una molécula circular de 16.569 pares de bases que contiene 37 genes y se encuentra en múltiples copias dentro de las mitocondrias. Sus 13 genes codificadores de proteínas producen componentes esenciales de los complejos respiratorios, mientras que sus 22 RNA de transferencia y 2 RNA ribosómicos permiten la traducción de esas proteínas dentro de la propia mitocondria. Su transmisión es predominantemente materna, su distribución celular está determinada por la dinámica de múltiples copias de DNA y las variantes patogénicas pueden producir enfermedad cuando alteran la función bioenergética en una proporción y una distribución tisular determinadas. Estas propiedades hacen que la genética mitocondrial constituya un sistema hereditario con características propias, estrechamente integrado con el genoma nuclear y esencial para la fisiología energética de las células humanas.

FUENTE Y BIBLIOGRAFÍA RECOMENDADA:
- Stewart, J. B., & Chinnery, P. F. (2015). The dynamics of mitochondrial DNA heteroplasmy: Implications for human health and disease. Nature Reviews Genetics, 16, 530–542. https://doi.org/10.1038/nrg3966
- Wallace, D. C. (2016). Genetics: Mitochondrial DNA in evolution and disease. Nature, 535, 499–500. https://doi.org/10.1038/535499a
- Gorman, G. S., Chinnery, P. F., DiMauro, S., Hirano, M., Koga, Y., McFarland, R., Suomalainen, A., Thorburn, D., & Turnbull, D. M. (2016). Mitochondrial diseases. Nature Reviews Disease Primers, 2, 16080. https://doi.org/10.1038/nrdp.2016.80
- Gustafsson, C. M., Falkenberg, M., & Larsson, N. G. (2016). Maintenance and expression of mammalian mitochondrial DNA. Annual Review of Biochemistry, 85, 133–160. https://doi.org/10.1146/annurev-biochem-060815-014402
- Rath, S., Sharma, R., Gupta, R., Ast, T., Chan, C., Durham, T. J., Goodman, R. P., Grabarek, Z., Haas, K. M., Hung, W. H. W., Joshi, P. R., Jourdain, A. A., Kim, S. H., Kotrys, A. V., Lam, S. S., McCoy, J. G., Meisel, J. D., Menges, P., Moore, A. Z., … Pagliarini, D. J. (2021). MitoCarta3.0: An updated mitochondrial proteome now with sub-organelle localization and pathway annotations. Nucleic Acids Research, 49(D1), D1541–D1547. https://doi.org/10.1093/nar/gkaa1011
- Priesnitz, C., & Becker, T. (2018). Pathways to balance mitochondrial translation and protein import. Genes & Development, 32(19–20), 1285–1296. https://doi.org/10.1101/gad.316828.118
- Pagliarini, D. J., Calvo, S. E., Chang, B., Sheth, S. A., Vafai, S. B., Ong, S. E., Walford, G. A., Sugiana, C., Boneh, A., Chen, W. K., Hill, D. E., Vidal, M., Evans, J. G., Thorburn, D. R., Carr, S. A., & Mootha, V. K. (2008). A mitochondrial protein compendium elucidates complex I disease biology. Cell, 134(1), 112–123. https://doi.org/10.1016/j.cell.2008.06.016
- Kukat, C., & Larsson, N. G. (2013). mtDNA makes a U-turn for the mitochondrial nucleoid. Trends in Cell Biology, 23(9), 457–463. https://doi.org/10.1016/j.tcb.2013.04.009
- Burgstaller, J. P., Johnston, I. G., Jones, N. S., Albrechtová, J., Kolbe, T., Vogl, C., Futschik, A., Mayrhofer, C., Klein, D., Sabitzer, S., Fontanesi, F., & Galla, T. (2014). mtDNA segregation in heteroplasmic tissues is common in vivo and modulated by genetic background and developmental stage. Cell Reports, 7(6), 2031–2042. https://doi.org/10.1016/j.celrep.2014.05.020
- Taylor, R. W., & Turnbull, D. M. (2005). Mitochondrial DNA mutations in human disease. Nature Reviews Genetics, 6, 389–402. https://doi.org/10.1038/nrg1606
- Luo, S., Valencia, C. A., Zhang, J., Lee, N. C., Slone, J., Gui, B., Wang, X., Huang, T., Yan, J., & Gatti, R. A. (2018). Biparental inheritance of mitochondrial DNA in humans. Proceedings of the National Academy of Sciences, 115(51), 13039–13044. https://doi.org/10.1073/pnas.1810946115
- Stewart, J. B., & Chinnery, P. F. (2021). Extreme heterogeneity of human mitochondrial DNA from organelles to populations. Nature Reviews Genetics, 22, 106–118. https://doi.org/10.1038/s41576-020-00284-x
- Wallace, D. C. (2018). Mitochondrial genetic medicine. Nature Genetics, 50, 1642–1649. https://doi.org/10.1038/s41588-018-0264-z
- Stenton, S. L., & Prokisch, H. (2020). Genetics of mitochondrial diseases: Identifying mutations to understand pathogenesis. Nature Reviews Genetics, 21, 235–250. https://doi.org/10.1038/s41576-019-0173-2