
Las duplicaciones segmentarias constituyen una categoría particularmente importante de DNA repetitivo porque, a diferencia de las repeticiones cortas dispersas, corresponden a bloques relativamente extensos de secuencia que aparecen en múltiples posiciones del genoma y conservan un grado elevado de similitud nucleotídica. En el genoma humano de referencia, las duplicaciones segmentarias comprenden aproximadamente 5.3% de la región eucromática cuando se consideran segmentos de al menos 1 kilobase con una identidad de secuencia de al menos 90%, lo que demuestra que representan una fracción sustancial de la arquitectura genómica y no una característica marginal. Su distribución tampoco es uniforme, ya que se concentran en determinadas regiones cromosómicas y pueden encontrarse tanto dentro de un mismo cromosoma como entre cromosomas diferentes.
El rasgo que hace particularmente importantes a estas duplicaciones desde el punto de vista médico es la combinación de dos propiedades: su tamaño relativamente grande y su elevada homología. Algunas duplicaciones pueden extenderse desde varios kilobases hasta cientos de kilobases, y determinadas copias conservan una similitud de secuencia extraordinariamente alta. Esta semejanza permite que las maquinarias celulares encargadas de reparar y recombinar DNA reconozcan erróneamente dos copias diferentes como si fueran posiciones equivalentes. En consecuencia, durante procesos de recombinación, especialmente durante la meiosis, puede producirse un apareamiento incorrecto entre secuencias que son homólogas pero no alélicas, es decir, que no ocupan la misma posición en los cromosomas homólogos. Este fenómeno recibe el nombre de recombinación homóloga no alélica y constituye uno de los mecanismos mejor establecidos para explicar numerosas enfermedades genómicas recurrentes.
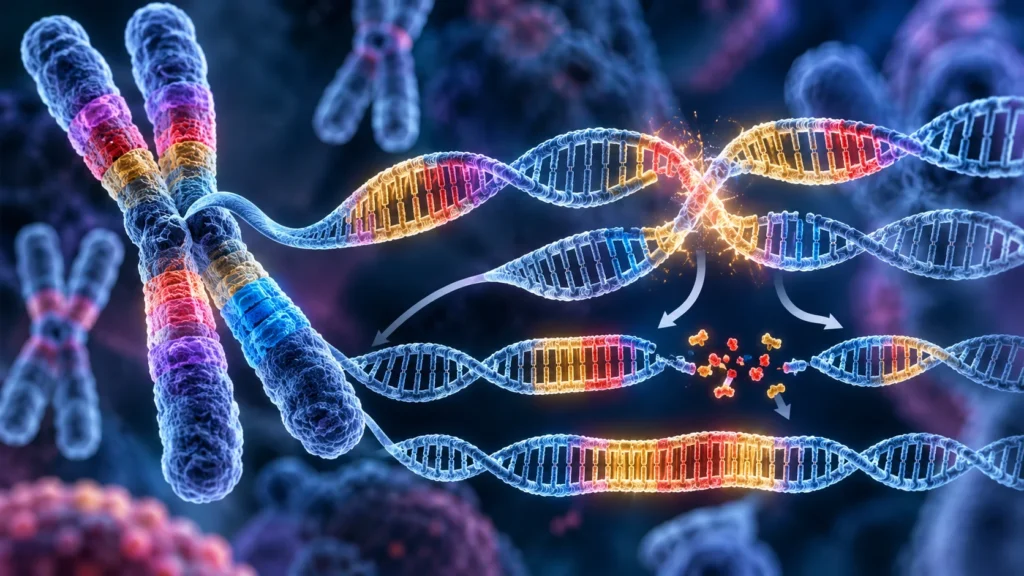
Para comprender por qué una duplicación segmentaria puede provocar una enfermedad, es necesario imaginar una región cromosómica en la que un conjunto de genes se encuentre situado entre dos copias muy semejantes de una duplicación segmentaria. En condiciones normales, ambas copias ocupan posiciones determinadas y el segmento intermedio permanece íntegro. Sin embargo, durante la meiosis, cuando los cromosomas homólogos se aparean y se produce recombinación, la similitud entre las dos copias puede favorecer que una copia situada en un cromosoma se alinee accidentalmente con una copia equivalente situada en una posición diferente del otro cromosoma. Si ambas repeticiones tienen la misma orientación, un intercambio desigual entre ellas puede producir dos productos recíprocos: uno con una deleción del segmento comprendido entre las repeticiones y otro con una duplicación de ese mismo segmento.
La consecuencia de este intercambio desigual puede ser extraordinariamente importante cuando el segmento situado entre las duplicaciones contiene genes sensibles a la dosis. En ese contexto, la deleción no representa simplemente la pérdida física de una determinada cantidad de DNA, sino la reducción del número de copias funcionales de uno o varios genes. Si un gen necesita estar presente en dos copias para mantener una cantidad adecuada de su producto, la pérdida de una de ellas puede generar haploinsuficiencia. El fenotipo resultante puede afectar el desarrollo embrionario, el sistema nervioso, el sistema cardiovascular, el sistema inmunitario o diferentes tejidos, dependiendo de los genes incluidos en el segmento eliminado. Esta relación entre arquitectura repetitiva, reordenamiento cromosómico y alteración de la dosis génica es la base molecular de numerosos trastornos denominados enfermedades genómicas.
La orientación de las duplicaciones segmentarias es determinante para el resultado del reordenamiento. Cuando dos copias homólogas están orientadas en la misma dirección, la recombinación homóloga no alélica puede producir principalmente una deleción en uno de los productos y una duplicación recíproca en el otro. Cuando las copias están orientadas en direcciones opuestas, el intercambio puede producir una inversión del segmento localizado entre ellas. En determinadas configuraciones también pueden generarse estructuras cromosómicas más complejas, incluyendo duplicaciones invertidas, translocaciones y otras reorganizaciones. Por esta razón, no basta con conocer la presencia de una duplicación segmentaria: también es necesario determinar su orientación, localización, longitud, identidad de secuencia y relación espacial con los genes circundantes para predecir qué tipo de reordenamiento puede producir.
La recombinación homóloga no alélica puede ocurrir entre cromátidas hermanas, entre cromosomas homólogos o mediante interacciones intramoleculares, y el resultado depende de la configuración de las repeticiones y del contexto cromosómico. Las investigaciones realizadas sobre los puntos de ruptura de diferentes enfermedades genómicas han demostrado que estos acontecimientos no son aleatorios dentro de todo el genoma. Los puntos de ruptura tienden a concentrarse en determinadas regiones de las duplicaciones segmentarias, denominadas regiones propensas a recombinación. Esto explica por qué algunas enfermedades presentan deleciones de tamaño prácticamente idéntico en individuos no relacionados: los mismos elementos repetitivos delimitan una región susceptible de experimentar el mismo acontecimiento de recombinación.
Esta característica permite distinguir las alteraciones recurrentes de las alteraciones no recurrentes. Una deleción recurrente aparece en diferentes individuos con puntos de ruptura semejantes porque una arquitectura cromosómica determinada favorece repetidamente el mismo mecanismo de recombinación. Por el contrario, una deleción no recurrente puede producirse mediante mecanismos como la unión de extremos no homólogos o errores relacionados con la replicación, por lo que su tamaño y sus puntos de ruptura pueden variar considerablemente entre individuos. Esta distinción es importante porque las duplicaciones segmentarias constituyen especialmente un sustrato para las alteraciones recurrentes mediadas por recombinación homóloga no alélica, mientras que otros mecanismos de inestabilidad genómica explican una parte importante de los reordenamientos de estructura más irregular.
Uno de los ejemplos más claros de este principio es la neuropatía hereditaria conocida como enfermedad de Charcot-Marie-Tooth tipo 1A. En esta enfermedad, una región de aproximadamente 1.4 megabases del brazo corto del cromosoma 17 que contiene el gen PMP22 aparece duplicada. El aumento de la dosis de PMP22 altera la cantidad de proteína producida por las células de Schwann y provoca una neuropatía desmielinizante periférica. La duplicación responsable de la enfermedad constituye el producto recíproco de un mecanismo de recombinación que también puede generar una deleción de la misma región.
La importancia de este ejemplo se vuelve todavía más evidente cuando se considera la enfermedad recíproca. La deleción de la región que contiene PMP22 produce la neuropatía hereditaria con susceptibilidad a parálisis por presión. Por tanto, el mismo sistema de duplicaciones segmentarias puede generar dos enfermedades diferentes dependiendo de si el reordenamiento aumenta o disminuye el número de copias del segmento. La duplicación produce exceso de dosis génica, mientras que la deleción produce insuficiencia de dosis. Este fenómeno constituye una demostración particularmente clara de que la enfermedad no depende necesariamente de una mutación puntual dentro de la secuencia codificante, sino que puede originarse por una modificación estructural del número de copias de un gen.
Los estudios genéticos realizados sobre familias con estas neuropatías proporcionaron además evidencia directa de que las duplicaciones y deleciones recíprocas de la región 17p11.2 se originan mediante entrecruzamientos desiguales durante la meiosis. Las dos copias repetitivas que flanquean la región susceptible presentan una homología elevada y están orientadas en la misma dirección. Cuando se produce un alineamiento incorrecto entre ellas, el intercambio genera simultáneamente un cromosoma con pérdida de la región intermedia y otro con ganancia de dicha región. Esta evidencia es especialmente importante porque transforma un modelo molecular hipotético en un mecanismo demostrado mediante análisis de familias y de haplotipos.
Otro ejemplo paradigmático es el síndrome de Smith-Magenis. En más de 90% de los individuos afectados por la forma recurrente del síndrome se ha identificado una deleción de aproximadamente 3.7 megabases en 17p11.2. La región eliminada está flanqueada por dos duplicaciones segmentarias grandes, de aproximadamente 200 kilobases, con elevada homología y orientación directa. El análisis de familias con la deleción y con la duplicación recíproca demostró que ambas alteraciones son productos de entrecruzamientos meióticos desiguales mediados por recombinación homóloga no alélica.
Este ejemplo demuestra por qué el tamaño de una duplicación segmentaria es relevante. Una repetición de cientos de kilobases proporciona una extensa superficie de homología sobre la cual puede producirse apareamiento incorrecto. Cuanto mayor sea la región de identidad y cuanto mayor sea la similitud entre las copias, más oportunidades existen para que una maquinaria de recombinación encuentre suficiente homología en una posición genómicamente incorrecta. Por ello, las duplicaciones segmentarias grandes y altamente conservadas constituyen regiones especialmente susceptibles a determinados tipos de reordenamiento.
El síndrome de Williams-Beuren constituye otro ejemplo de la misma lógica molecular. Este trastorno se caracteriza por una deleción recurrente de genes contiguos localizada en 7q11.23. La región afectada está delimitada por grandes duplicaciones segmentarias, también denominadas repeticiones de bajo número de copias, que pueden actuar como sustratos para recombinación homóloga no alélica. Se ha demostrado además que determinadas variantes estructurales preexistentes de esta región modifican la susceptibilidad a producir la deleción patogénica, lo que indica que la arquitectura cromosómica previa puede influir en la probabilidad de que ocurra el acontecimiento mutacional.
La susceptibilidad no depende, por tanto, exclusivamente de la existencia de dos secuencias similares. La organización tridimensional y estructural de la región también puede modificar la frecuencia de recombinación. En el caso de 7q11.23, una inversión paracéntrica de aproximadamente 2 megabases se encuentra en una proporción de individuos y aumenta la predisposición a la deleción característica del síndrome de Williams-Beuren. Esto demuestra que las variantes estructurales aparentemente inocuas pueden modificar el riesgo de producir posteriormente una reorganización patológica.
El síndrome de deleción 22q11.2 proporciona otro ejemplo particularmente instructivo. En esta región del cromosoma 22 existen varias copias de duplicaciones segmentarias específicas de la región, denominadas LCR22. Durante la meiosis, el desalineamiento de estas secuencias puede favorecer la recombinación homóloga no alélica y producir la deleción de una región que contiene múltiples genes. La alteración resultante se asocia con un espectro clínico amplio que incluye anomalías cardiovasculares, alteraciones del desarrollo del timo, trastornos inmunitarios, anomalías palatinas, alteraciones endocrinas y manifestaciones neurocognitivas y psiquiátricas.
La región 22q11.2 demuestra además que las duplicaciones segmentarias pueden producir más de una clase de reordenamiento. Las diferentes copias de LCR22 pueden participar en deleciones, duplicaciones y translocaciones. La configuración particular de las repeticiones y la naturaleza del acontecimiento de recombinación determinan cuál de estos productos aparece. Por ello, las duplicaciones segmentarias deben considerarse elementos arquitectónicos capaces de aumentar la plasticidad estructural de una región cromosómica completa.
El fenómeno también aparece en la atrofia muscular espinal. La región 5q13 contiene una arquitectura genómica compleja caracterizada por una duplicación invertida de aproximadamente 500 kilobases. Dentro de esta región existen copias altamente homólogas del gen SMN, y la pérdida o interrupción de la copia telomérica de SMN constituye el principal determinante molecular de la enfermedad. La presencia de estas copias casi idénticas facilita una arquitectura particularmente susceptible a reordenamientos y dificulta distinguir molecularmente determinadas variantes debido a la elevada similitud entre las secuencias.
La relación entre duplicaciones segmentarias y enfermedad puede explicarse, por tanto, mediante una cadena causal relativamente precisa. Primero, durante la evolución, un segmento de DNA puede duplicarse y trasladarse a otra posición cromosómica. Segundo, la nueva copia conserva suficiente identidad con la secuencia ancestral como para actuar posteriormente como sustrato de recombinación. Tercero, las copias paralógicas pueden aparearse de manera incorrecta durante la meiosis. Cuarto, un intercambio desigual puede eliminar o duplicar el segmento situado entre ellas. Finalmente, si ese segmento contiene genes sensibles a la dosis, la modificación del número de copias puede alterar la cantidad de producto génico y generar una enfermedad.
Es importante señalar que una duplicación segmentaria no es necesariamente perjudicial por sí misma. Muchas de estas duplicaciones forman parte normal del genoma humano y algunas contienen genes, pseudogenes, elementos reguladores o secuencias que han contribuido a la innovación evolutiva. De hecho, estudios comparativos han demostrado que determinadas duplicaciones segmentarias contienen genes y transcritos que surgieron o se expandieron durante la evolución de los primates. Por consiguiente, la misma propiedad que incrementa la susceptibilidad a reordenamientos puede haber favorecido la generación de nuevas funciones genéticas durante la evolución humana.
La enfermedad aparece cuando esta plasticidad supera determinados límites funcionales. Una duplicación puede generar una cantidad excesiva de un producto génico; una deleción puede reducirlo por debajo del nivel necesario; una inversión puede interrumpir un gen o alterar su regulación; y un reordenamiento más complejo puede generar genes de fusión o modificar el contexto regulador de genes intactos. Por ello, la consecuencia clínica de una alteración estructural depende tanto del tamaño del reordenamiento como de los genes afectados, de su sensibilidad a la dosis, de los elementos reguladores incluidos y de la configuración de los puntos de ruptura.
Además, la recombinación homóloga no alélica no constituye el único mecanismo mediante el cual las duplicaciones segmentarias pueden contribuir a la enfermedad. Algunas regiones experimentan cambios complejos de número de copias que no pueden explicarse mediante un simple entrecruzamiento desigual. Los estudios de enfermedades asociadas con reordenamientos no recurrentes han demostrado que pueden intervenir mecanismos basados en errores durante la replicación, como el estancamiento de la horquilla de replicación seguido de cambios de molde. Estos mecanismos pueden producir estructuras que combinan duplicaciones, deleciones e inversiones, y amplían considerablemente el repertorio de alteraciones que puede originarse en regiones genómicamente inestables.
La existencia de aproximadamente 5% de duplicaciones segmentarias en el genoma humano tiene, por ello, una consecuencia conceptual fundamental. Una fracción importante del genoma se encuentra organizada en regiones que poseen suficiente homología para facilitar reordenamientos entre posiciones diferentes. La arquitectura del genoma determina así, en parte, dónde es más probable que aparezcan determinadas mutaciones estructurales. La enfermedad genética no depende exclusivamente de cambios en la secuencia de nucleótidos, sino también de la manera en que las secuencias están distribuidas, orientadas y repetidas a lo largo de los cromosomas.
Las duplicaciones segmentarias representan una forma de DNA repetitivo especialmente relevante para comprender las enfermedades genómicas porque convierten la propia arquitectura del cromosoma en un factor de susceptibilidad mutacional. Cuando dos bloques extensos de secuencia altamente conservada flanquean un segmento que contiene genes, la homología entre las copias puede favorecer un intercambio incorrecto. Si las copias están orientadas directamente, el resultado puede ser la eliminación del segmento intermedio en una cromátida y su duplicación en la otra. Si el segmento perdido contiene genes sensibles a la dosis, la consecuencia puede ser una enfermedad hereditaria. Este mecanismo explica de manera directa por qué una región repetitiva que inicialmente parece ser simplemente una característica estructural del genoma puede convertirse en el origen molecular de una deleción patogénica.
La importancia de este mecanismo trasciende los ejemplos individuales porque establece un principio general de genética humana: las enfermedades pueden ser consecuencia de la interacción entre la secuencia del DNA y su arquitectura cromosómica. Las duplicaciones segmentarias constituyen simultáneamente productos de la evolución, fuentes de diversidad estructural y regiones de susceptibilidad a recombinación. Su elevada conservación permite que funcionen como señales de homología, mientras que su distribución en diferentes posiciones del genoma crea la posibilidad de que dichas señales sean utilizadas incorrectamente durante la recombinación. El resultado es una fuente recurrente de deleciones, duplicaciones, inversiones y otros reordenamientos que pueden modificar la dosis génica y originar enfermedades humanas.
Cuando se afirma que las duplicaciones segmentarias pueden provocar la deleción de la región existente entre sus copias, el punto esencial es que la enfermedad no surge porque la repetición sea intrínsecamente tóxica, sino porque su elevada homología altera las probabilidades de recombinación correcta. La duplicación crea una segunda secuencia capaz de competir con la secuencia alélica apropiada durante el apareamiento cromosómico. Si ocurre recombinación entre copias no alélicas, el intercambio puede cortar estructuralmente la región intermedia y producir una pérdida de material genético. Cuando esa pérdida afecta genes funcionalmente esenciales o sensibles a la dosis, el cambio estructural se transforma en una alteración patológica. Esta relación causal está respaldada por los patrones recurrentes de puntos de ruptura, por los análisis familiares, por la caracterización molecular de las regiones repetitivas y por la identificación de los productos recíprocos de deleción y duplicación en numerosas enfermedades genómicas.
La evidencia disponible permite, por tanto, considerar a las duplicaciones segmentarias como uno de los principales componentes arquitectónicos que vinculan repetición del DNA, inestabilidad cromosómica y enfermedad hereditaria. Su importancia se debe a que proporcionan extensas regiones de homología que pueden ser utilizadas como sustratos para recombinación homóloga no alélica. Cuando esta recombinación ocurre entre copias directamente orientadas, la consecuencia puede ser una deleción y una duplicación recíproca; cuando ocurre entre copias invertidas, puede producir una inversión u otras reorganizaciones. Si cualquiera de estos acontecimientos modifica la dosis o la integridad de genes esenciales, puede aparecer un trastorno genómico.

FUENTE Y BIBLIOGRAFÍA RECOMENDADA:
- Bailey, J. A., Gu, Z., Clark, R. A., Reinert, K., Samonte, R. V., Schwartz, S., Anziano, P., Campbell, M., Bihler, H., Everest, A., Yao, G., Riccardi, V. M., Lee, A., Lupski, J. R., Eichler, E. E., & Grant, P. (2002). Recent segmental duplications in the human genome. Science, 297(5583), 1003–1007. https://doi.org/10.1126/science.1072040
- Bailey, J. A., & Eichler, E. E. (2003). Scrambled genomes: Impact of genomic disorders on human genome evolution. Nature Reviews Genetics, 4(9), 712–722. https://doi.org/10.1038/nrg1162
- Bailey, J. A., & Eichler, E. E. (2006). Primate segmental duplications: Crucibles of evolution, diversity and disease. Nature Reviews Genetics, 7(7), 552–564. https://doi.org/10.1038/nrg1895
- Carvalho, C. M. B., & Lupski, J. R. (2016). Mechanisms underlying structural variant formation in genomic disorders. Nature Reviews Genetics, 17(4), 224–238. https://doi.org/10.1038/nrg.2015.25
- Eichler, E. E. (2001). Recent duplication, domain accretion and the dynamic mutation of the human genome. Trends in Genetics, 17(11), 661–669. https://doi.org/10.1016/S0168-9525(01)02492-1
- Hastings, P. J., Lupski, J. R., Rosenberg, S. M., & Ira, G. (2009). Mechanisms of change in gene copy number. Nature Reviews Genetics, 10(8), 551–564. https://doi.org/10.1038/nrg2593
- Lupski, J. R., & Stankiewicz, P. (2005). Genomic disorders: Molecular mechanisms for rearrangements and conveyed phenotypes. PLoS Genetics, 1(6), e49. https://doi.org/10.1371/journal.pgen.0010049
- McDonald-McGinn, D. M., Sullivan, K. E., Marino, B., Philip, N., Swillen, A., Vorstman, J. A. S., Zackai, E. H., Emanuel, B. S., Vermeesch, J. R., Morrow, B. E., Scambler, P. J., & Bassett, A. S. (2015). 22q11.2 deletion syndrome. Nature Reviews Disease Primers, 1, 15071. https://doi.org/10.1038/nrdp.2015.71
- Morrow, B. E., McDonald-McGinn, D. M., Emanuel, B. S., Vermeesch, J. R., & Scambler, P. J. (2018). Molecular genetics of 22q11.2 deletion syndrome. American Journal of Medical Genetics Part A, 176(10), 2078–2090. https://doi.org/10.1002/ajmg.a.40504
- Shaw, C. J., & Lupski, J. R. (2004). Implications of human genome architecture for rearrangement-based disorders: The genomic basis of disease. Human Molecular Genetics, 13(suppl_1), R57–R64. https://doi.org/10.1093/hmg/ddh073
- She, X., Jiang, Z., Clark, R. A., Liu, G., Cheng, Z., Tuzun, E., Church, D. M., Sutton, G., Halpern, A. L., Eichler, E. E., & others. (2004). Shotgun sequence assembly and recent segmental duplications within the human genome. Nature, 431, 927–930. https://doi.org/10.1038/nature03062
- Stankiewicz, P., & Lupski, J. R. (2002). Genome architecture, rearrangements and genomic disorders. Trends in Genetics, 18(2), 74–82. https://doi.org/10.1016/S0168-9525(02)02592-1
- Stankiewicz, P., & Lupski, J. R. (2006). The genomic basis of disease, mechanisms and assays for genomic disorders. Genome Dynamics, 1, 1–16. https://doi.org/10.1159/000092496
- Turner, D. J., Miretti, M., Rajan, D., Fiegler, H., Carter, N. P., Blayney, M. L., & Hurles, M. E. (2008). Germline rates of de novo meiotic deletions and duplications causing several genomic disorders. Nature Genetics, 40(1), 90–95. https://doi.org/10.1038/ng.2007
- Vollrath, D., Jaramillo-Babb, V. L., Ziegler, A., McKusick, V. A., Ledbetter, D. H., Lupski, J. R., & Antonarakis, S. E. (1992). Isolation of a YAC contig spanning the genetically unstable region of the Charcot-Marie-Tooth disease type 1A locus. Human Molecular Genetics, 1(3), 147–150. https://doi.org/10.1093/hmg/1.3.147